Unraveling the world of microorganisms
미생물은 어디에나 존재하지만, 최근까지는 오직 확대 배양된 미생물만 분리하여 연구하는 것이 가능했다. 하지만, 이제 metagenomics를 이용해 자연 환경에서 바로 미생물을 채취하여 분석할 수 있게 되면서 새로운 국면을 맞이하고 있다.
Metagenomic NGS (mNGS)은 여러 종이 섞인 상태에서도 bias 없이 targeted 혹은 untargeted에 대한 분석이 가능하다. Untargeted mNGS의 경우, 무작위의 샘플 DNA, RNA를 분석하기 위하여, 순수한 배양 샘플을 shotgun sequencing으로 분석한다. Targeted 분석 시에는 16S rRNA 증폭이나 singleplex/multiplex PCR, primer extension, bait-probe enrichment 방식을 활용해 특정 종이나 부위를 검출하는 방식으로 진행한다 (Wei, Miller, and Chiu 2019).
환자 검체를 이용한 shotgun mNGS 시에는 환자의 유전체가 전체 reads 중 99% 이상을 차지하여 병원체에 비해 훨씬 높은 비율로 존재하기 때문에, 병원체를 감도 높게 검출하는 것이 어렵다. Targeted sequencing을 진행하거나 host 유래의 샘플 (host gDNA, rRNA, mitochondrial RNA)을 제거하면 host 유래가 아닌 미생물 유래의 reads의 비율을 높일 수 있다. 또한, 분석하고자 하는 병원체에 대한 분석 감도를 향상시킬 뿐 아니라, 편향성 없는 mNGS의 이점도 유지할 수 있다.
Untangling the knots of metagenomics methods
스위스 Bern 대학의 연구원들은 뇌척수액 (cerebrospinal fluid, CSF) 샘플로부터 박테리아와 바이러스를 동시에 스크리닝하는 연구를 진행했으며, 그 과정에서 host nucleic acid (NA)로 인한 분석 백그라운드를 최소화하기 위해, 직관적인 shotgun mNGS workflow를 개발하였다. Host 유래의 샘플 비중을 줄이고, 박테리아와 바이러스 유래의 샘플 비중을 높이기 위해, 연구원들은 간단한 nucleic acid depletion 방식을 고안해냈다.
Host NA depletion 과정에서 선택적으로 host cell을 용해시키고, 효소 처리를 통해 gDNA를 분해한 뒤 paramagenetic beads로 이를 최종 제거하게 된다. 이렇게 얻은 산물은 역전사한 뒤, PicoPLEX
® WGA kit를 이용해 whole-genome amplification (WGA)하여 NGS 분석하였다. 연구원들은 먼저 Influenza A H3N2 바이러스를 1:100으로 희석한 용액 3개를 CSF 샘플에 첨가하여 개발한 실험 방법의 효용성 여부를 확인하였다. 그 후, Influenza A virus와 박테리아의 RNA, DNA가 동시에 검출되는지 확인하기 위해, CSF 샘플에 바이러스와 박테리아를 모두 첨가하여 실험을 진행하였다 (
그림 1). 뿐만 아니라, 뇌수막염 환자의 CSF 샘플 (바이러스 11개, 박테리아 2개), Andes 바이러스 감염 혈청, 감기 환자의 비강 샘플에서도 실험을 진행하였다. 환자 유래 핵산이 제거된 샘플에서 더 많은 reads가 확인되지는 않았기에 숙주의 면역 반응 등으로 인한 손상된 병원체의 존재를 나타내는 것일 수도 있으나, depletion 전후 샘플에서 모두 이전에 진단했던 병원체가 검출되었다.
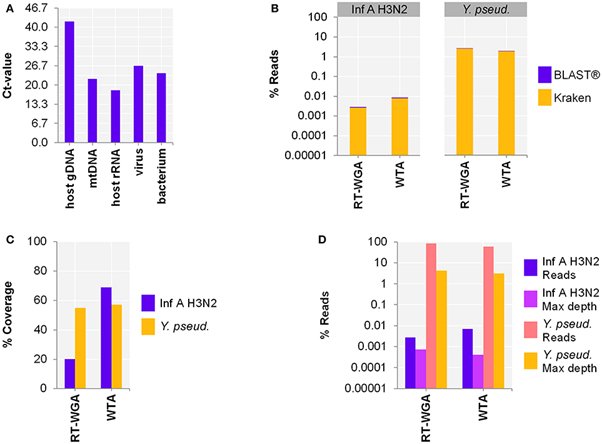 그림 1. 스위스 Bern 대학에서 개발한 host NA depletion 방식을 적용한 후의 증폭 비교
Data show a comparison of two detection approaches, whole-transcriptome amplification (WTA) or reverse transcription and whole-genome amplification (RT-WGA), of a host-NA-depleted surrogate CSF sample spiked with RNA virus Influenza A H3N2 (Inf A) and bacteria Y. pseudotuberculosis (Y. pseud). The RT-WGA protocol combined a common reverse transcription kit and the PicoPLEX
® WGA Kit. Panel A. qPCR results of host-NA-depleted sample. Primer-probe targets are listed on x-axis. The y-axis shows the cycle threshold value (Ct-value), representing an approximate 10-fold reduction in copy number of host NA. Panel B. The metagenomics analysis found that for Inf A, there was a lower percentage of reads with the RT-WGA approach than the WTA approach. The reverse was true for Y. pseud., but to a lesser degree. Panel C. The reference coverage of both Inf A and Y. pseud. was lower after RT-WGA as compared to WTA, while RT-WGA produced a higher maximum depth of coverage (Panel D; pink and yellow bars). Figure adapted from Oechslin et al. 2018 under Creative Commons License (
CC BY 4.0).
Pulling the right strings: future directions
기존에 활용되던 host depletion 방식은 시간과 비용이 많이 소요되고, 전문성이 요구되는 방식이었기 때문에, 본 연구자들은 액상 임상 샘플에 적합한 자체적인 방식을 개발하고자 하였다. 이들이 제안하는 host NA depletion 방식은 hands-on time 10분과 50분의 incubation으로 완료되며, CSF 샘플 내에서 바이러스와 박테리아 유래의 reads를 성공적으로 증가시킨다. 이 방법을 다카라바이오의
PicoPLEX® WGA Kit와 같이 민감도 높은 whole-genome amplification (WGA)를 활용하면, host 샘플 내 적게 포함되어 있는 박테리아 DNA를 높은 민감도로 검출해 낼 수 있다. 개발된 방식은 낮은 농도의 병원체, 심한 오염 정도, 생물정보학 분석을 위한 reference를 포함해 여러 요인에 영향을 받았지만, 이전에 사용되던 방법에 비해 많이 개선되었으며, 약간의 조정을 통해 임상 샘플 분석에 효과적으로 활용될 수 있을 것이다.
[References]
- Oechslin, C. P.,
et al. Limited Correlation of Shotgun Metagenomics Following Host Depletion and Routine Diagnostics for Viruses and Bacteria in Low Concentrated Surrogate and Clinical Samples. Front. Cell. Infect. Microbiol. 8 (2018).
- Gu, W., Miller, S., and Chiu, C. Y. Clinical Metagenomic Next-Generation Sequencing for Pathogen Detection. Annu. Rev. Pathol. 14, 319-338 (2019).
[원문] Unraveling the world of microorganisms